RESUMEN
ANTECEDENTES: La atresia esofágica es una anomalía de detección prenatal limitada. Se sospecha ante la existencia de estómago pequeño o ausente, polihidramnios y, en algunos casos, dilatación de la bolsa esofágica en la parte superior del tórax del feto.
CASO CLÍNICO: Paciente primigesta de 31 años, sin antecedentes relevantes y con cribado del primer trimestre de bajo riesgo. Fue remitida a medicina fetal a las 21 semanas por microgastria y leve micrognatia, con biometría acorde con las semanas de gestación. Se confirmó la ausencia de la cámara gástrica luego de más de 30 minutos de exploración, líquido amniótico abundante e índice mayor de 18 cm. El estudio genético en líquido amniótico permitió el diagnóstico prenatal de una disostosis mandibulofacial tipo Guion-Almeida y la asociación con atresia esofágica tipo C se confirmó posteriormente mediante necropsia.
CONCLUSIONES: Los paneles de secuenciación de genes y el exoma clínico son métodos para la detección prenatal de anomalías estructurales complejas o de baja frecuencia que resultan esenciales para establecer un pronóstico clínico más preciso y ofrecer un consejo genético adecuado.
PALABRAS CLAVE: Atresia esofágica, micrognatia, disostosis mandibulofacial, EF- TUD2, polihidramnios
ABSTRACT
BACKGROUND: Esophageal atresia has limited prenatal detection. It is suspected when a small or absent stomach, polyhydramnios and, in some cases, dilatation of the esophageal pouch in the upper fetal chest are identified.
CLINICAL CASE: A 31-year-old primigravida with no relevant medical or family history and a low-risk first-trimester screening result was referred to fetal medicine at 21 weeks because of microgastria and mild micrognathia, with biometric measurements consistent with gestational age. Absence of the gastric chamber was confirmed after more than 30 minutes of examination, together with abundant amniotic fluid and an amniotic fluid index greater than 18 cm. Genetic testing of amniotic fluid allowed the prenatal diagnosis of Guion-Almeida type mandibulofacial dysostosis, and the association with type C esophageal atresia was later confirmed by autopsy.
CONCLUSIONS: Gene sequencing panels and clinical exome sequencing are methods for the prenatal detection of complex or low-frequency structural anomalies and are essential for establishing a more accurate clinical prognosis and providing appropriate genetic counseling.
KEYWORDS: Esophageal atresia, micrognathia, mandibulofacial dysostosis, EFTUD2, polyhydramnios
ANTECEDENTES
La atresia esofágica, asociada o no con fístula traqueoesofágica, es una anomalía congénita poco frecuente y compleja del aparato digestivo. Si bien puede acompañarse de malformaciones de otros sistemas y de anomalías cromosómicas en los casos no aislados, la secuenciación del exoma ha permitido identificar genes candidatos y variantes monogénicas asociadas con atresia esofágica o fístula traqueoesofágica.1
En 2006, Guion-Almeida y colaboradores describieron pacientes con disostosis mandibulofacial caracterizada por hipoplasia malar y mandibular, microcefalia, retraso del crecimiento, paladar hendido y malformaciones del oído externo.2 Entre otros defectos asociados se incluyen la atresia de coanas, la atresia esofágica, anomalías renales o cardiacas e hipoplasia del pulgar, descritos posteriormente en el espectro fenotípico relacionado con EFTUD2. Este síndrome es de gran heterogeneidad clínica y genética.3
Esta publicación tiene como objetivo describir un caso de disostosis mandibulofacial tipo Guion-Almeida asociado con atresia esofágica tipo C y diagnosticado antes del nacimiento.
CASO CLÍNICO
Paciente primigesta de 31 años, sin antecedentes familiares ni personales de interés y con bajo riesgo de aneuploidias en el cribado combinado del primer trimestre. Fue enviada a la unidad de medicina fetal con 21 semanas de embarazo y biometría concordante con las semanas de gestación, después de detectarse microgastria y ligera micrognatia en la exploración ecográfica rutinaria. Figura 1
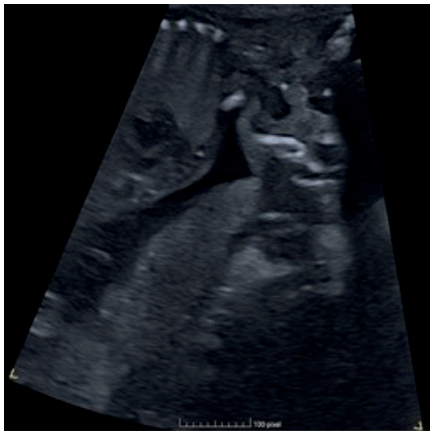
Se confirmó la ausencia de cámara gástrica luego de más de 30 minutos de exploración, junto con líquido amniótico abundante (índice de líquido amniótico mayor de 18 cm). También se identificó un ángulo FNMA inferior a 136º, parámetro empleado para la valoración objetiva del perfil facial fetal.4 Se visualizaron la epiglotis, el inicio de la tráquea y el
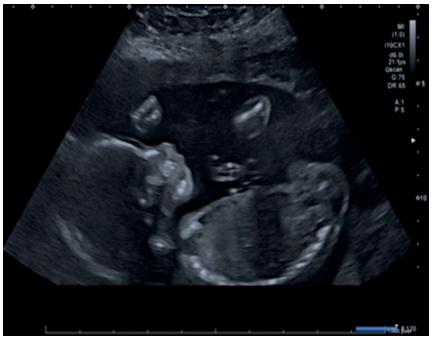
esófago. Durante la deglución fetal se identificó la retención de líquido a nivel de la hipofaringe, con paso predominante hacia la tráquea. Figura 2 Diagnóstico diferencial
Entre los síndromes genéticos a considerar se incluyen el síndrome de Feingold (anomalías digitales, microcefalia, atresia gastrointestinal), la asociación VACTERL (anomalías vertebrales, atresia anal, defectos cardiacos) y el síndrome de CHARGE (atresia esofágica, cardiopatías, anomalías renales). Estos diagnósticos se descartan por la ausencia de otros hallazgos ecográficos y se excluyen finalmente mediante el estudio genético.
Pruebas genéticas
Ante la sospecha de un síndrome genético por las anomalías asociadas, se recomendó una amniocentesis, que la paciente aceptó.
El estudio genético se llevó a cabo en Reference Laboratory. No se identificaron alteraciones de interés mediante QF-PCR ni array-CGH. Debido a los signos altamente sugerentes de atresia esofágica, el estudio se amplió mediante un panel de secuenciación masiva. Se analizaron los genes seleccionados una vez aplicado el filtrado por el término HPO:0002032 (atresia esofágica): AR, ARNT2, CHD7, DY- NC2H1, DYNC2I1, DYNC2I2, EFTUD2, ERCC4, FANCB, FANCD2, FANCL, FGFR1, FGFR2, FOXF1, HESX1, IFT80, ITGB4, MAMLD1, MYCN, OTX2, PAH, PAICS, PLEC, POLA1, PROKR2, RMRP, SIX6, SMARCD1, SOX2, SOX3, WBP11, WDR35, YY1, ZIC3. Se detectó una variante heterocigota quizá patogénica en EFTUD2 (NM_004247.4): c.492+3_492+6delinsC. La variante no se encuentra descrita previamente y, después del estudio de los progenitores, la ausencia de la variante en ambos apoyó un probable origen de novo en el feto.
La variante detectada en este caso se clasificó como probablemente patogénica porque no está descrita en la base de datos de población control gnomAD y el predictor bioinformático SpliceAI predice una alteración del splicing por pérdida de los sitios dador y aceptor canónicos.
METODOLOGÍA
Se llevaron a cabo la captura y el enriquecimiento de las regiones exónicas e intrónicas flanqueantes de los genes contenidos en el panel de secuenciación Twist Bioscience® for Illumina® Exome 2.5 Panel.
La secuenciación masiva se procesó en el secuenciador NovaSeq™ (Illumina). Se identificaron variantes de interés en regiones exónicas e intrónicas flanqueantes hasta ± 10 nucleótidos.
La priorización e interpretación bioinformática de variantes se hace mediante el puntaje CADD y, para las variantes con posible efecto en el splicing, mediante SpliceAI.
Las bases de datos de referencia utilizadas fueron: Database of Genomic Variants (DGV), Human Gene Mutation Database (HGMD versión 2022.4) y ClinVar.
Evolución clínica
La paciente, una vez informada de las posibles manifestaciones craneofaciales, hipoacusia, necesidad de cirugía reparadora y discapacidad intelectual, solicitó la interrupción legal del embarazo.
Necropsia
La necropsia confirmó un feto de sexo femenino con orejas de implantación baja y atresia esofágica tipo C. Se observó la comunicación del esófago inferior o distal con la tráquea, a nivel de la carina, así como un remanente esofágico superior. Había cámara gástrica, aunque colapsada. La inmadurez visceral fue concordante con las semanas de gestación. No se identificaron otras alteraciones macroscópicas ni histológicas relevantes.
DISCUSIÓN
Las variantes patogénicas en EFTUD2 causan disostosis mandibulofacial tipo Guion-Almeida, un trastorno de herencia autosómica dominante. Aunque la mayoría de los casos descritos son esporádicos, puede estar causada por variantes heredadas o de novo (MFDGA, OMIM #610536).5
El espectro clínico de la disostosis mandibulofacial con microcefalia incluye: microcefalia progresiva, hipoplasia malar y de la región media facial, micrognatia, microtia u orejas displásicas, marcas cutáneas preauriculares, hipoacusia de conducción, retraso significativo del desarrollo y del habla, y talla baja.5
En las series publicadas de pacientes con haploinsuficiencia relacionada con EFTUD2 se han comunicado secuelas
relevantes: atresia de coanas con dificultades respiratorias, pérdida auditiva conductiva y paladar hendido; además, algunos pacientes con atresia esofágica.6
En la revisión de 2023 de la nosología de los trastornos esqueléticos congénitos, MFDGA figura como disostosis mandibulofacial relacionada con EFTUD2 con microcefalia (tipo Guion-Almeida) dentro del grupo de disostosis craneofaciales.7
La detección prenatal de la atresia esofágica es limitada. Mejora cuando se consideran signos ecográficos indirectos y estudios complementarios, como el signo del bolsón, la hipofaringe distendida, los marcadores bioquímicos en líquido amniótico y la resonancia magnética fetal.8 En el caso aquí reportado no se practicó la resonancia magnética fetal porque los estudios de imagen prenatales están protocolizados en el servicio de Radiología entre las 30 y 32 semanas.
Ante hallazgos ecográficos indirectos, como en este caso, es necesario evaluar anomalías asociadas y planificar el estudio genético antes de establecer el pronóstico. Este procedimiento es especialmente relevante porque la atresia esofágica puede formar parte de cuadros sindrómicos o tener una contribución monogénica identificable.1,3
Hasta donde llega nuestro conocimiento, los casos publicados de MFDGA se confirman principalmente en el periodo posnatal o en estudios familiares; en el caso descrito por Dragoi y su grupo9 las características ultrasonográficas prenatales se recuperan y describen después del diagnóstico genético posnatal porque las pacientes rechazan la prueba invasiva intraútero.
El asesoramiento genético se apoya en la interpretación de una variante quizá de novo. En este contexto, el riesgo de recurrencia para la pareja es muy bajo (menos del 1%), aunque no nulo por la posibilidad remota de mosaicismo gonadal. Por ello, en futuros embarazos puede ofrecerse biopsia corial para estudiar ese cambio genético.5
CONCLUSIONES
Los paneles de secuenciación de genes y el exoma clínico son métodos complementarios ante la detección prenatal de anomalías estructurales complejas o de baja frecuencia, y resultan esenciales para establecer un pronóstico clínico más ajustado y ofrecer un consejo genético adecuado.
DECLARACIONES
Conflicto de interés: los autores declaran no tener conflictos de interés relacionados con este artículo.
Financiamiento: no existió alguna relación comercial ni financiera con patrocinadores.
Uso de inteligencia artificial: se recurrió solo para fines de certeza de las referencias y para mejorar el estilo editorial.
Consideraciones éticas: se siguió el protocolo específico de nuestro centro, con respeto a la privacidad y obteniendo el consentimiento informado de la paciente para publicar este artículo.
Contribución de los autores: R. Japón Chaves: concepción, redacción y diseño. A. Hernández García: adquisición de datos e información. V. Pérez de la Mata: adquisición de datos e información. A. Pérez Saldaña: análisis e interpretación de datos. M. Cosculluela Vidal: análisis e interpretación de datos. R. Granell Escobar: planteamiento del artículo, análisis y redacción.
Permisos: todas las figuras del artículo son originales.
REFERENCIAS
- Wang J, Ahimaz PR, Hashemifar S, Khlevner J, et al. Novel candidate genes in esophageal atresia/tracheoesophageal fistula identified by exome sequencing. Eur J Hum Genet 2021; 29 (1): 122-30. https://doi.org/10.1038/s41431-020-0680-2.
- Guion-Almeida ML, Zechi-Ceide RM, Vendramini S, Tabith Júnior A. A new syndrome with growth and mental retardation, mandibulofacial dysostosis, microcephaly, and cleft palate. Clin Dysmorphol 2006; 15 (3): 171-74. https://doi. org/10.1097/01.mcd.0000220603.09661.7e.
- Voigt C, Mégarbané A, Neveling K, et al. Oto-facial syndrome and esophageal atresia, intellectual disability and zygomatic anomalies - expanding the phenotypes associated with EFTUD2 mutations. Orphanet J Rare Dis 2013; 8: 110. https:// doi.org/10.1186/1750-1172-8-110
- Lu J, Sahota DS, Poon LC et al. Objective assessment of the fetal facial profile at second and third trimester of pregnancy. Prenatal Diagnosis 2019; 39: 107-15. https://doi.org/10.1002/ pd.5371
- Lines M, Hartley T, MacDonald SK et al. Mandibulofacial Dysostosis with Microcephaly. 2014. In: Adam MP, Bick S, Mirzaa GM et al., editors.GeneReviews Seattle (WA). University of Washington, Seattle. 1993-2026. https://www.ncbi.nlm.nih. gov/books/
- Lehalle D, Gordon CT, Oufadem M, et al. Delineation of EFTUD2 haploinsufficiency-related phenotypes through a series of 36 patients. Hum Mutat 2014; 35 (4): 478-85. https://doi. org/10.1002/humu.22517
- Unger S, Ferreira CR, Mortier GR, et al. Nosology of genetic skeletal disorders: 2023 revision. Am J Med Genet A. 2023;191(5):1164-1209. https://doi.org/10.1002/ ajmg.a.63132
- Pardi C, D’Antonio F, Khalil A and Giuliani S. Prenatal detection of esophageal atresia. A systematic review and meta-analysis. Acta Obstet Gynecol Scand 2019; 98: 689-99. https://doi. org/10.1111/aogs.13536
- Dragoi V, Nedelea F, Gica N, Botezatu R,Peltecu G, Panaitescu AM. Prenatal features of mandibulofacial dysostosis Guion-Almeida Type. J Med Life 2021; 14 (5): 722-25. https://doi. org/10.25122/jml-2020-0082